01
技术简介
DNA 调控元件活性的一个重要特征在于其染色质可及性 ,也就是这些元件在染色质结构中的可接近性和可操作性。只有那些活跃的、具有活性的调节元件才有可能被细胞内部的机制所识别并进一步表达。因此,染色质的可及性在转录调控的过程中扮演着举足轻重的角色,为研究转录因子如何通过调节染色质可及性来影响基因表达提供了关键线索。
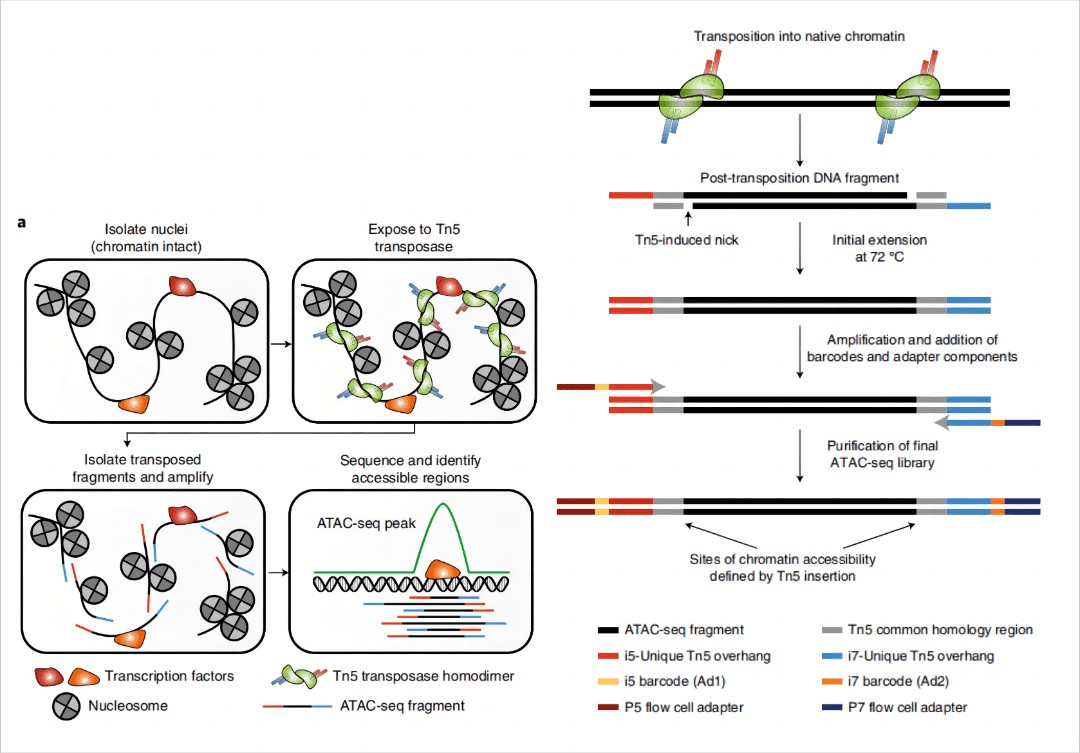
2013 年,美国斯坦福大学 Howard Y. Chang 研究团队 开发了用于研究染色质可及性的方法 ATAC-seq ,其原理是通过转座酶 Tn5 容易结合在开放染色质 的特性,然后对 Tn5 酶捕获到的 DNA 序列进行测序。ATAC-seq 由于所需细胞量少、实验简单,可在全基因组范围内检测染色质可及性,已成为相关研究的首选技术方法。
02
技术优势
起始量低
所需细胞数 10,000–50,000 个 ,甚至可以做单细胞水平研究,对稀有细胞亚群与微量分选样本友好。
流程简单
步骤简单、成功率高,转座反应在建库的同时完成片段化与接头插入,无需额外超声与末端修复。
特异性强
有效降低线粒体 DNA 数据污染 ,让有限的测序数据用在真正有信息的核基因组区域上。
重复性好
实验重复结果一致性好,适合多样本平行比较与大队列研究。
03
技术应用
1. 绘制开放染色质图谱
对于研究基因组结构和功能、疾病诊断和治疗等方面都具有重要的意义。
2. motif 分析识别转录因子
识别参与基因调控的转录因子,对于理解基因表达的复杂机制以及与基因相关疾病的发生机制非常重要。
3. 识别转录因子靶基因
识别转录因子调控的靶基因和功能元件,研究转录因子在细胞生长、分化、凋亡等生命活动中的重要作用。
4. 核小体定位分析
结合核小体预测分析,精准地确定核小体定位的规律和影响因素,为研究染色质结构和功能提供更全面的认识。
5. 多组学联合分析
获得基因表达与上游调控元件、转录因子的关联信息,解析转录因子靶向调控变化机制。
04
技术流程
ATAC-seq 的核心技术酶是 Tn5 转座酶 ,它可以将测序接头高效地插入到染色质可接近区域。然而,染色质的其它区域则与组蛋白紧密结合,以核小体的形式存在,形成一种紧密的结构,限制了转座酶的插入。Tn5 转座酶能够精准地将测序接头直接插入到这些开放区的双链 DNA 中,对 DNA 进行片段化。随后,这些 DNA 片段经过提取和 PCR 扩增等后续处理,最终制备出适合二代测序的文库。
通过测序和数据分析,我们可以进一步获得有关开放染色质的重要信息,这包括了转录因子(TF)的结合位点、组蛋白修饰位点 等关键生物学信息。
2 转座反应 Tn5 转座酶切割开放染色质并同时插入接头
6 数据分析 Peak 调用、motif 与核小体分析
ATAC-seq:Tn5 转座酶插入开放染色质 → 纯化 → PCR → 测序 → Peak 与 motif 分析
05
样本要求
活细胞活性是关键指标 :冻存前活性 >90%,复苏后活性 >85%。
样本类型 送样量 说明
活细胞 ≥2×10⁵ 个 冻存前活性 >90%、复苏后活性 >85%;细胞悬液冰袋运输,参考血液类样本 新鲜动物组织解离 · 心、脑、肾、肺 ≥100 mg 新鲜组织取样后尽快解离;当天干冰运输到实验室当天处理。易存在坏死和钙化的组织建议先解离再提核,可去除部分杂质、降低上机堵芯片风险 新鲜动物组织解离 · 肝、脾、胃 ≥100 mg 新鲜动物组织解离 · 皮肤、血管、软骨、骨等坚韧组织 ≥200 mg 冻存动物组织抽核 · 心、脑、肾、肺 ≥200 mg 冻存组织需液氮速冻后 −80 ℃ 保存、干冰运输,一个月内处理;所有冻存样本均需提 RNA 质检是否降解 冻存动物组织抽核 · 肝、脾、胃 ≥200 mg 冻存动物组织抽核 · 皮肤、血管、软骨、骨等坚韧组织 ≥400 mg 植物组织 ≥0.5 g 选健康幼嫩组织;70% 酒精冲洗表面后液氮速冻,干冰运输
三个容易踩的坑: ① 冻存组织的送样量要求明显高于新鲜组织(抽核路线,心脑肾肺从 100 mg 提高到 200 mg),因为提核过程有损耗;② 细胞悬液浓度建议 700–1200 个/µL、活性 >90%、结团率 <10%,结团严重的样本 Tn5 反应效率会下降;③ 冻存样本转移至干冰运输时避免室温停留过久,样本溶解会导致活性下降与 RNA 降解。完整版要求以最新版《送样规范》为准。
06
分析内容
标准分析 STANDARD
原始数据处理fastqc 质控、trimmomatic 去接头与低质量碱基、MultiQC 汇总;Clean 数据统计含 Q20 / Q30 / Dup / GC
比对统计Bowtie2 比对;统计 total / organelle(线粒体·叶绿体)/ multiple / unique(去细胞器)/ rmdup
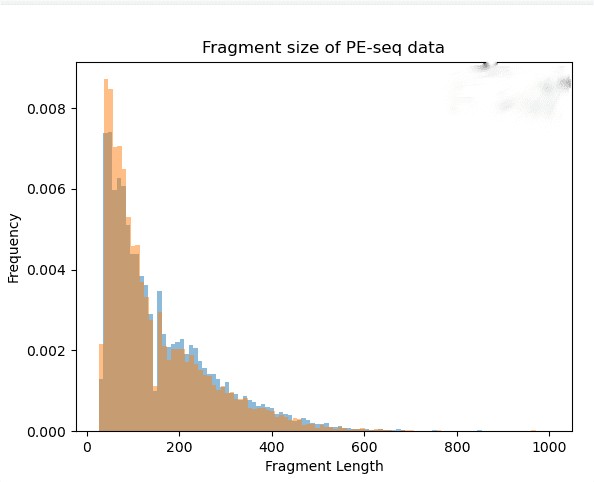
酶切片段长度分布统计 Tn5 插入片段长度,看无核小体、单核小体、双核小体三个峰的占比
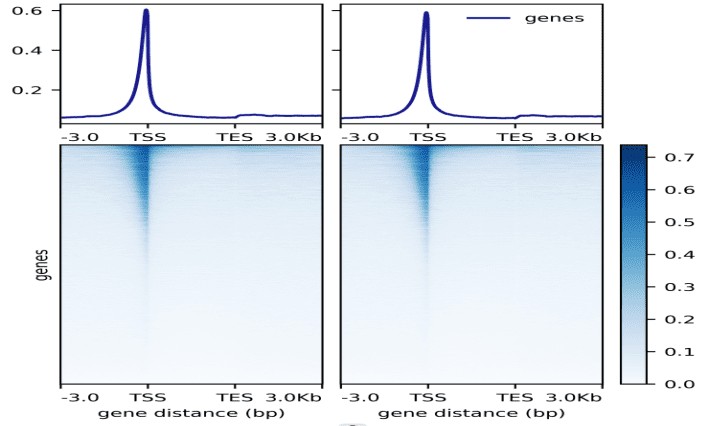
信号分布reads 在 TSS 上下游 3kb、基因本体上下游 3kb 的密度分布热图
样本关系PCA 主成分分析 + Pearson 相关性热图,组内 R² 需大于 0.8
Peak calling 与峰特征MACS2(qvalue < 0.05,narrow / broad 可选);峰数量(含启动子区峰数)、峰中心上下游 3kb 平均信号、峰长度分布
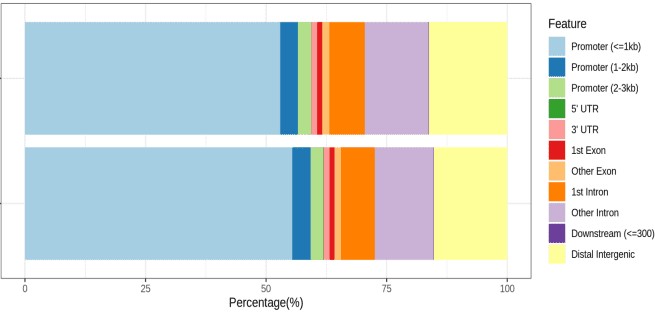
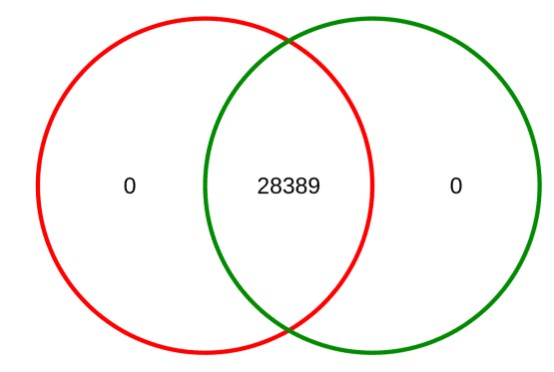
Peak 注释与组内重叠ChIPseeker 注释 promoter / exon / UTR / intron / distal intergenic 与距 TSS 距离;DiffBind 组内重叠 Venn
富集与 Motif启动子区(TSS ±3kb)峰基因做 GO 与 KEGG;HOMER motif 富集,含 motif 对应峰与已知转录因子 motif
差异 PeakDiffBind 合并修剪 + DESeq2,FDR ≤ 0.05;输出火山图、维恩图、差异峰热图与注释表
高级分析 ADVANCED
与 RNA-seq 联合可及性 × 基因表达相关性,预测 peak 靶基因
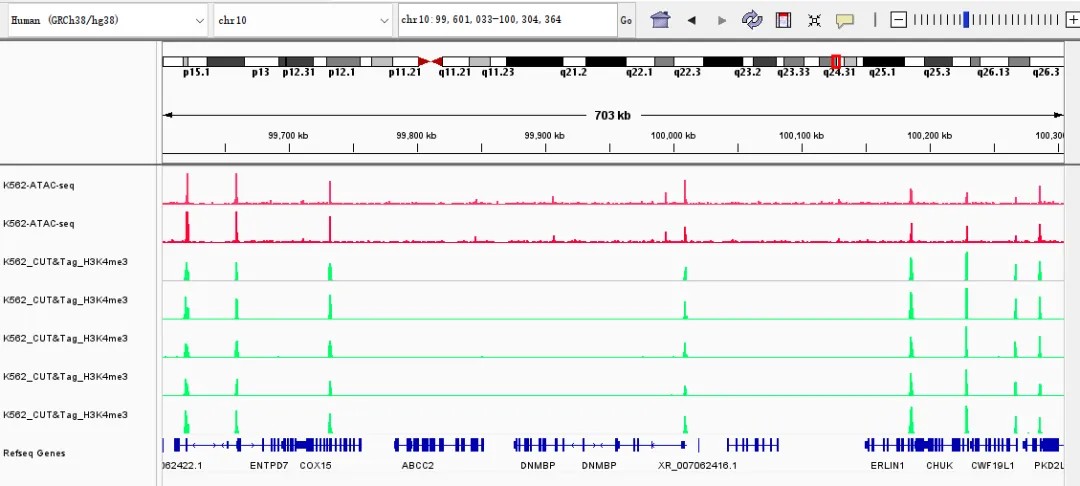
与 ChIP-seq / CUT&Tag 联合开放区域 × 因子结合峰,定位活跃调控元件
核小体定位与染色质状态由片段长度与信号周期性推断核小体排布
转录因子足迹分析在开放区内找 TF 保护的碱基足迹,推断实际占位
08
应用案例
案例一
IF 45.8
Science · 泛癌染色质可及性
The chromatin accessibility landscape of primary human cancers
人类原发癌症的染色质可及性图谱
期刊: Science(IF 45.8,2024 JCR) · 发表时间: 2018 年 10 月阅读原文: doi.org/10.1126/science.aav1898
样本与方法: 2018 年 10 月 26 日,Howard Y. Chang 教授团队在国际顶级学术期刊 Science 发表了染色质可及性研究的最新成果。利用 ATAC-seq 方法 ,结合癌症基因组图谱研究的现有数据,研究人员在 410 例囊括 23 种癌症类型 的冷冻样本中,定位了 562,709 个可重复、转座酶可接近的染色质可及性位点 。
与已知调控元件高度一致: 泛癌分析发现的染色质可及性峰值中,约有三分之二 与过去发现的调控元件信息一致,表明 ATAC-seq 技术能够很好地重现过去的研究发现,同时还能发现大量新的染色质可及性敏感位点。可及性数据可用于肿瘤分型: 利用 Distal elements 和 Promoters 数据分型与 RNA-seq 数据分型的比较,说明 ATAC-seq 数据可以用于区分不同肿瘤类型。发现新的肾癌亚型: ATAC-seq 数据对 KIRP(一种肾癌类型)的分子分型研究发现,图中红色代表了一种新的亚型,该亚型 MECOM 基因 的染色质结合活性异常升高,使 MECOM 基因高表达;MECOM 的过表达与较差的总生存率显著相关。peak 与转录因子和甲基化密切相关: 通过不同分型中特异性 peak 的寻找,发现这些特异性 peak 以转录因子结合位点为主,并和甲基化密切相关,同时发现了不同肿瘤类型特异的转录因子。可及性-表达相关性预测: 利用 ATAC-seq 数据和 RNA-seq 数据计算染色质可访问性与基因表达的相关性,一共预测了 8,552 个蛋白编码基因 表达调控中对应的 peak,不同肿瘤类型中特异的 peak 不同。
09
常见问题
ATAC-seq 和 DNase-seq、MNase-seq 怎么选? 三者都测染色质开放程度,但 ATAC-seq 优势明显:所需细胞量最少 (数万个细胞即可)、操作最简单 (转座反应一步完成片段化与接头插入)、背景低 (有效降低线粒体 DNA 污染)。DNase-seq 需要大量细胞且酶切条件敏感;MNase-seq 更适合核小体定位而非开放区域图谱。常规开放染色质研究首选 ATAC-seq。
需要多少细胞?组织样本可以吗? 活细胞 ≥2×10⁵ 个 (冻存前活性 >90%、复苏后 >85%)。组织样本分两条路线:新鲜组织 当天干冰运输、当天处理,心脑肾肺与肝脾胃 ≥100 mg、坚韧组织 ≥200 mg;冻存组织 走抽核路线,心脑肾肺与肝脾胃 ≥200 mg、坚韧组织 ≥400 mg,干冰运输、一个月内处理。冻存路线送样量更高是因为提核过程有损耗。
线粒体 DNA 比例高是什么原因? 常见原因是样本中死细胞比例高或细胞状态差——死细胞的线粒体膜完整性下降,线粒体 DNA 更容易被 Tn5 接触。对策是提高细胞活性(冻存前 >90%)、控制细胞悬液结团率(<10%),必要时在转座反应前做死活细胞富集。我们的流程已针对线粒体污染做了优化。
能直接看出转录因子结合位点吗? ATAC-seq 的 peak 是开放染色质区域 ,不是直接的转录因子结合位点。要推断结合的转录因子,需要对 peak 区域做 motif 分析 ——如果某转录因子的识别基序在 peak 中显著富集,就提示它可能结合在这里。要确证还需要 ChIP-seq 或 CUT&Tag。
需要多少生物学重复? 差异可及性分析建议每组至少 2–3 个生物学重复。ATAC-seq 的重复性通常优于 ChIP 类实验,但组间差异峰仍依赖统计一致性;只做开放染色质图谱描述时,每组 2 个样本也可以启动。
能和 RNA-seq、CUT&Tag 一起做吗? 这是标准组合。ATAC-seq 给出"哪些区域开放",CUT&Tag / ChIP-seq 给出"哪个因子结合在哪里",RNA-seq 给出"基因表达变了没有"。三套数据联合可以直接回答"染色质开放 → 因子结合 → 基因表达"这条调控链,也是解析转录因子靶向调控机制最完整的方案。